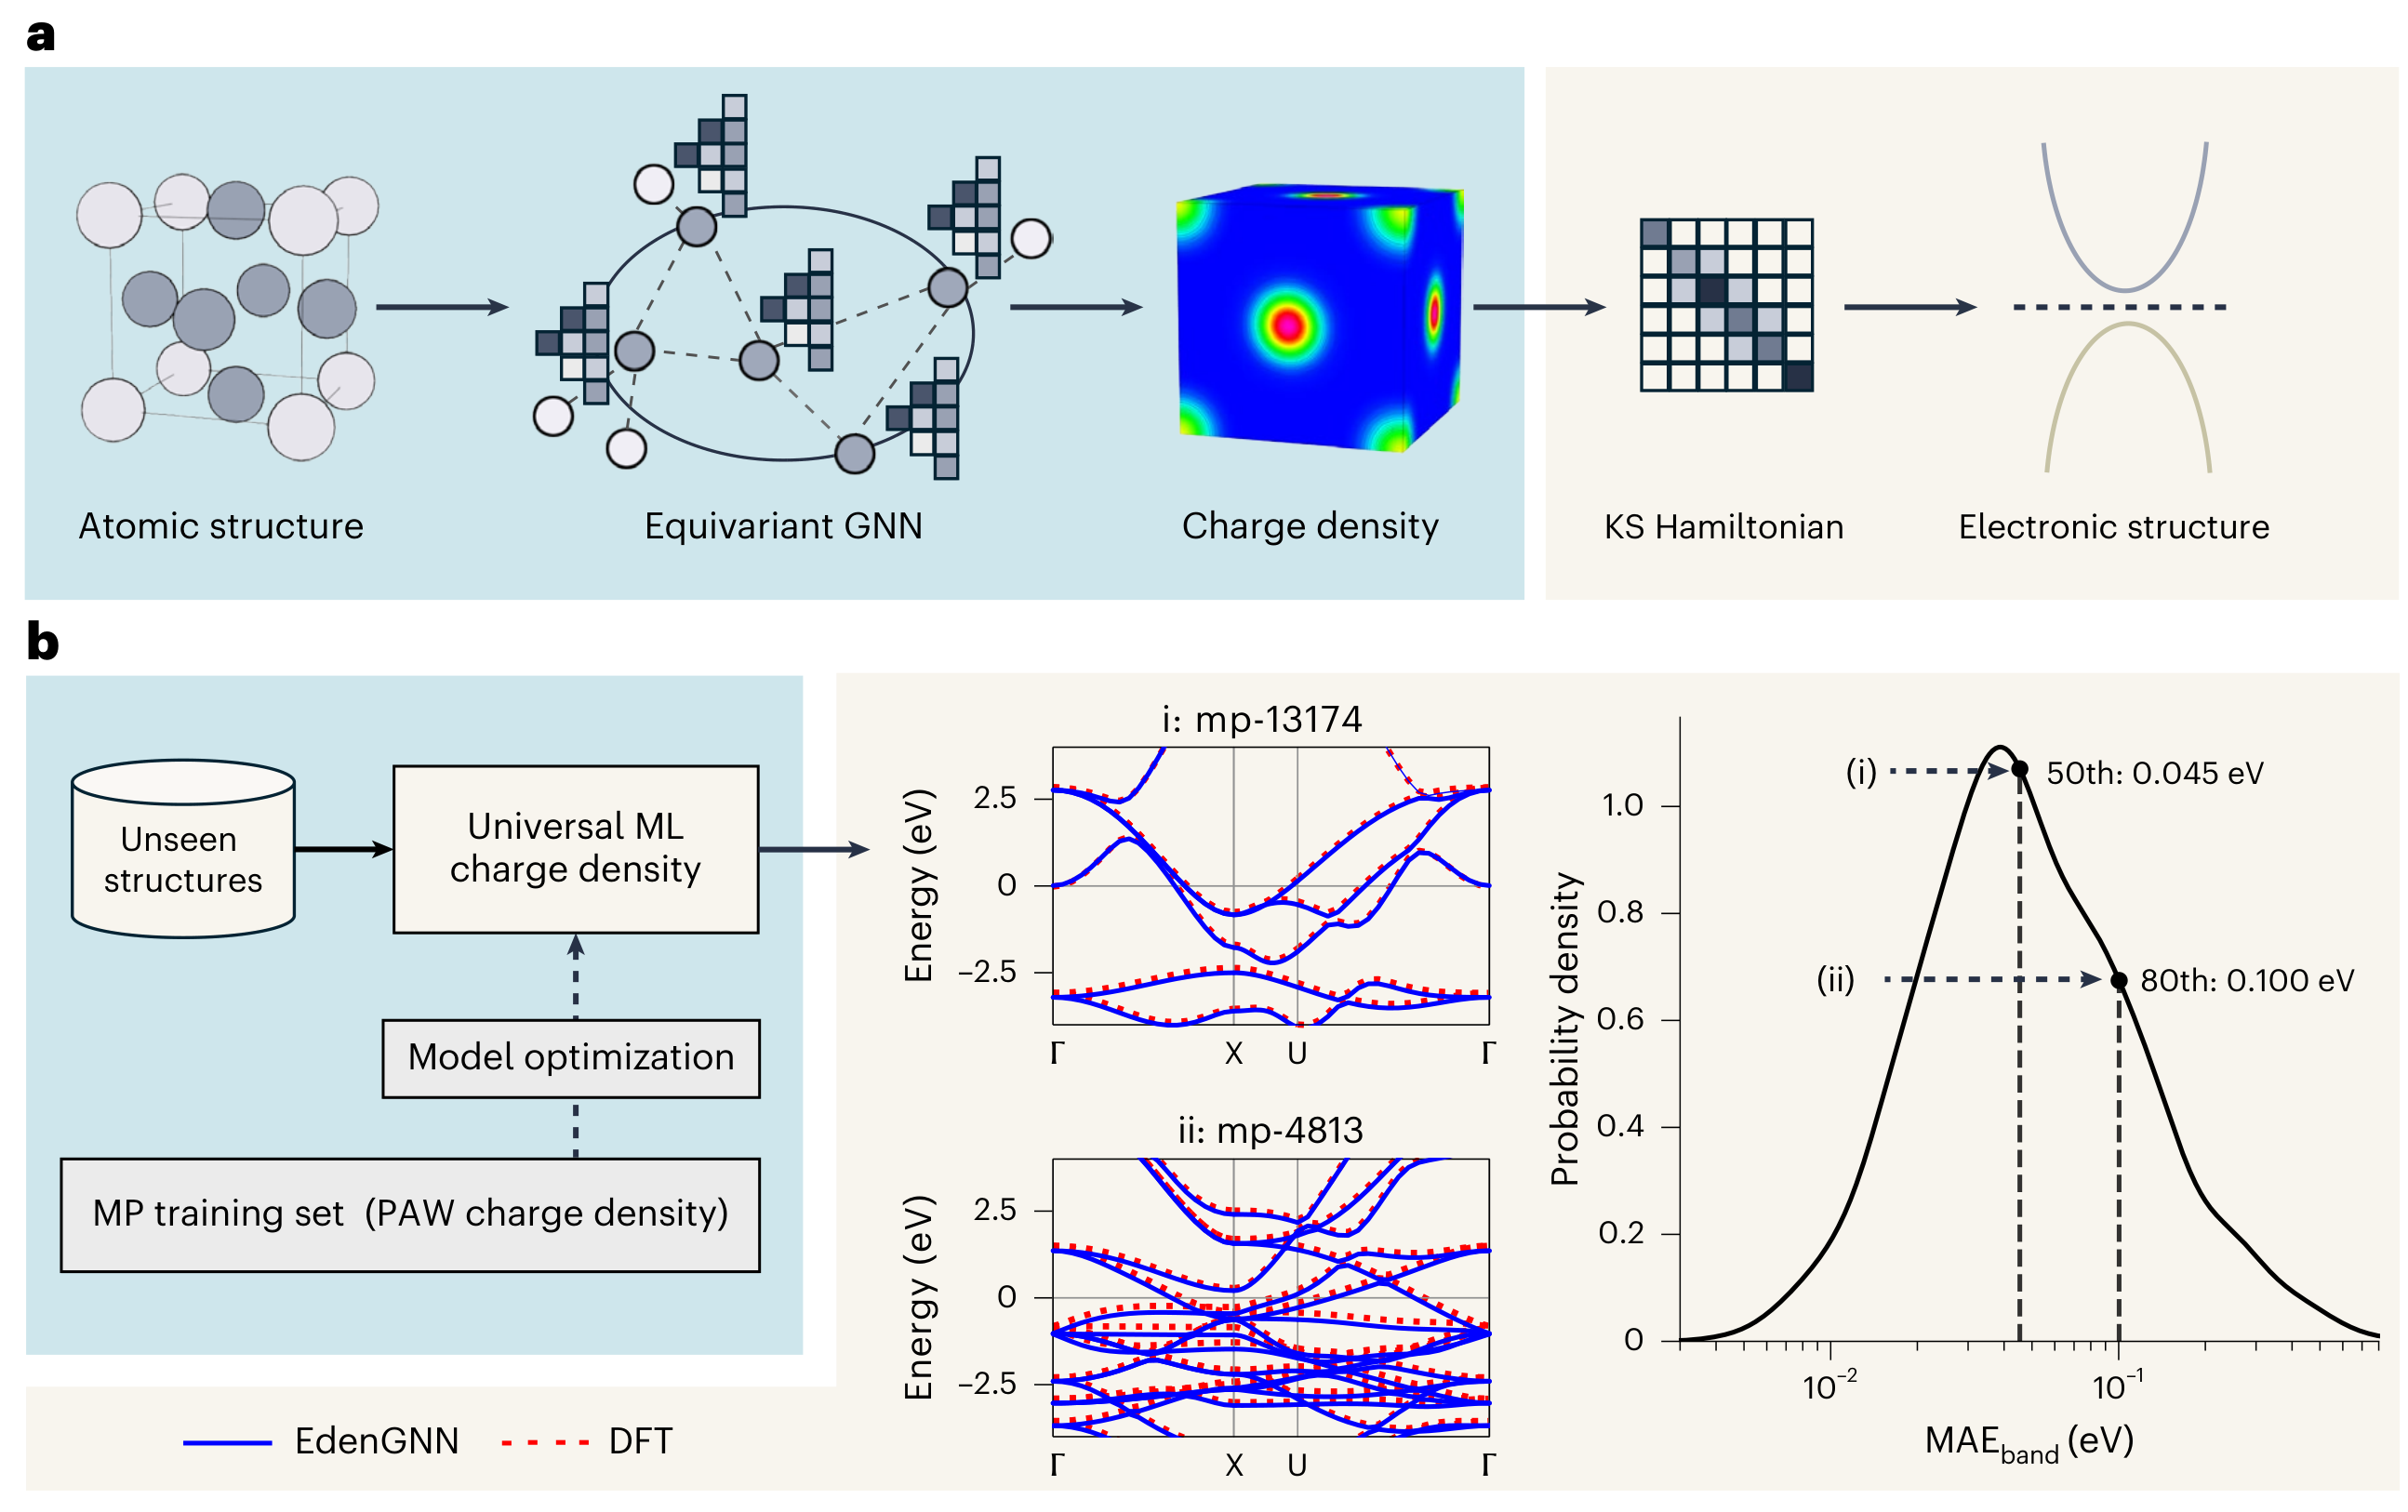
近日,复旦大学物理学系/计算物质科学研究所向红军课题组在人工智能辅助电子结构计算方面取得重要进展。研究团队提出了覆盖常见化学元素的通用电荷密度模型EdenGNN-Uni,该模型能够以线性标度速度准确预测广泛材料体系的电荷密度,为高效、准确的材料电子结构计算提供了新途径。相关成果以“Efficient equivariant framework for universal charge density prediction”为题,于2026年10月23日在线发表于《Nature Machine Intelligence》。 电子结构决定了材料的电学、光学和力学等关键性质,是理解材料物性和设计新材料的重要基础。密度泛函理论(Density Functional Theory)是计算材料电子结构的主要工具。然而,传统方法需要反复求解Kohn-Sham方程,通过自洽迭代获得电荷密度,其计算成本随体系规模的扩大而迅速增加。机器学习为加速这一过程提供了新的可能,但如何让同一个模型适用于广泛的化学空间,同时兼顾预测精度与计算效率,仍是亟待解决的挑战性问题。 在2026年初发表于《Nature Machine Intelligence》的前期工作中,该研究团队提出通用自旋轨道耦合哈密顿量模型Uni-HamGNN。通过直接预测电子哈密顿量,Uni-HamGNN实现了跨材料体系的电子结构预测,为拓扑绝缘体等新奇量子材料提供了高效计算工具。 此次研究从密度泛函理论的核心变量——电荷密度出发,发展了等变电荷密度图神经网络EdenGNN。模型将原子结构编码为满足欧几里得群等变的特征,并创新性地使用完全可训练的径向基函数和Delta-learning策略来表示电荷密度。这一设计在保留网络跨化学环境泛化能力的同时,避免了对大量网格执行耗时的等变张量积计算,从而显著降低了计算耗时,相较已有通用电荷密度网络提速一个数量级以上。此外,EdenGNN支持输出投影缀加波(PAW)方法所需的在位密度矩阵,使模型能在常用的PAW平面波框架下预测电子结构。 基于Materials Project数据库中的非磁性材料,研究团队进一步训练了覆盖87种元素的电荷密度模型EdenGNN-Uni,实现了首个具有平面波精度的通用电子结构模型。以相应DFT计算结果为参考,在5,000个未参与训练的测试材料上,模型的相对电荷密度误差仅为0.67%,带隙平均绝对误差(MAE)为0.076电子伏特,且区分金属与半导体、绝缘体的准确率达到了98%。在针对GNoME数据库的新材料测试中,EdenGNN-Uni展现出同样好的泛化能力。此外,研究团队利用 EdenGNN在小数据集上训练,预测含有千原子的转角双层二硫化钼结构,准确再现了其特征平带,展示了该方法在复杂大尺度体系中的应用价值。 该研究为电荷密度预测提供了新的框架,实现了兼具泛化性和效率的通用电子结构模型,在大尺度电子结构计算、复杂材料模拟和高通量物性筛选等领域具有广阔的应用前景。 复旦大学物理学系博士生李希文为论文第一作者,我系向红军教授为通讯作者。研究得到国家自然科学基金、上海市科技计划、广东省基础与应用基础研究重大项目、上海市基础研究特区计划等项目的支持。 文章信息 Xiwen Li, Zaizhou Xin, Hongyu Yu, Yang Zhong, Liangliang Hong, Xingao Gong, and Hongjun Xiang. Efficient equivariant framework for universal charge density prediction. Nat. Mach. Intell. (2026). https://doi.org/10.1038/s42256-026-01326-5 Yang Zhong, Rui Wang, Xingao Gong, and Hongjun Xiang. A universal spin–orbit-coupled Hamiltonian model for accelerated quantum material discovery. Nat. Mach. Intell. 8, 403 (2026). https://doi.org/10.1038/s42256-026-01196-x 图1:用于电子结构计算的机器学习电荷密度模型。(a) 工作流程示意图。EdenGNN从原子结构出发直接预测电荷密度,由此构建Kohn-Sham哈密顿量并得到能带结构。(b) EdenGNN-Uni 模型的评估。 模型基于Materials Project (MP) 数据库中的结构及 PAW-DFT 参考数据进行训练。右侧展示了模型在未见过的随机测试结构上能带能量MAE的分布情况,以及代表性结构的能带预测对比。